Acidurie glutarique de type 1 : comprendre cette maladie génétique rare
L’acidurie glutarique de type 1, souvent appelée GA1, est une maladie métabolique héréditaire. Elle modifie la manière dont l’organisme transforme certains éléments issus des protéines, notamment la lysine, un acide aminé présent dans l’alimentation.
Dans cette maladie, une enzyme appelée glutaryl-CoA déshydrogénase fonctionne mal ou manque d’activité. Certaines substances, dont l’acide glutarique et l’acide 3-hydroxyglutarique, peuvent alors s’accumuler et endommager le cerveau, en particulier au cours des premières années de vie.
Les conséquences ne sont pas identiques pour toutes les personnes concernées. Une prise en charge précoce et un suivi spécialisé visent à réduire les risques et à accompagner le développement de l’enfant.
Pourquoi une infection peut-elle compliquer la GA1 ?
Lors d’une fièvre, de vomissements ou d’une infection, le corps peut puiser dans ses propres réserves et dégrader davantage de protéines. Cette situation, appelée catabolisme, peut favoriser la production des substances que l’organisme a du mal à éliminer.
Chez certains enfants, une maladie qui paraît banale peut ainsi s’accompagner d’une crise métabolique. Elle peut entraîner des atteintes neurologiques importantes, notamment des troubles du mouvement, et nécessite une réaction rapide selon les consignes du centre spécialisé.
Imaginons une famille dont le bébé, appelé ici Léo, est suivi pour une GA1. Si Léo présente de la fièvre et refuse de boire, ses parents n’ont pas à déterminer seuls si la situation est grave : leur premier repère est le protocole d’urgence remis par son équipe médicale.
Ce document indique généralement qui contacter, quelles informations transmettre et dans quelles circonstances se rendre à l’hôpital. Il doit rester facile à trouver, y compris lorsque l’enfant est gardé par un proche ou accueilli en collectivité.
Un dépistage utile, suivi d’examens adaptés
En France, l’acidurie glutarique de type 1 fait partie des maladies recherchées par le dépistage néonatal. Quelques gouttes de sang prélevées chez le nouveau-né permettent de repérer une anomalie évocatrice, avant même l’apparition de symptômes dans de nombreux cas.
Un résultat anormal ne suffit pas, à lui seul, à poser le diagnostic. Des examens complémentaires, notamment sanguins et urinaires, sont nécessaires. Une analyse génétique peut également être proposée pour préciser l’origine de la maladie.
La GA1 se transmet le plus souvent sur un mode dit autosomique récessif : l’enfant est atteint lorsqu’il reçoit une copie altérée du gène concerné de chacun de ses parents. Ces derniers sont généralement porteurs sans présenter eux-mêmes la maladie.
Le conseil génétique peut aider la famille à comprendre ce résultat et ses implications pour un projet de grossesse ou pour d’autres membres de la famille. Il ne s’agit pas de chercher une faute : les parents ne provoquent pas cette maladie par leur comportement.
La prise en charge associe habituellement un suivi métabolique, des recommandations nutritionnelles personnalisées et, selon les situations, une supplémentation en carnitine prescrite par le médecin. Les besoins évoluent avec l’âge, la croissance et l’état de santé.
Le régime ne doit pas être improvisé : un enfant a besoin de protéines pour grandir, même lorsque leur apport doit être adapté. La famille peut s’appuyer sur le médecin et le diététicien spécialisés pour trouver un équilibre réaliste au quotidien.
🔎 Le point essentiel : la GA1 est une maladie sérieuse, mais son suivi repose sur des mesures concrètes et une équipe à laquelle vous pouvez poser vos questions. Les chercheurs étudient maintenant une autre étape du parcours de la lysine pour imaginer de futurs traitements.
Enzyme AASS et GA1 : pourquoi cette cible intéresse les chercheurs
Une équipe de l’École de médecine Icahn de Mount Sinai, à New York, s’intéresse à une enzyme appelée AASS, pour alpha-aminoadipate semialdehyde synthase. Elle intervient dans les premières étapes de la dégradation de la lysine.
La différence est importante : l’AASS n’est pas l’enzyme dont le défaut cause directement la GA1. Le problème génétique concerne la glutaryl-CoA déshydrogénase, qui agit plus loin dans la même voie métabolique.
Pour visualiser cette succession, imaginez un atelier où plusieurs postes transforment une matière première. Si un poste situé en aval fonctionne mal, les produits intermédiaires peuvent s’accumuler. Ralentir une étape située en amont pourrait réduire la quantité de matière qui arrive jusqu’au poste défaillant.
Cette image aide à comprendre la piste étudiée, mais le fonctionnement réel du corps est plus complexe. Les chercheurs doivent notamment vérifier les effets d’un tel ralentissement sur les autres besoins de l’organisme.
Freiner une étape en amont plutôt que réparer le gène
Dans le cas de la GA1, l’idée est de concevoir une molécule capable d’inhiber l’AASS, c’est-à-dire de réduire son activité. En théorie, cela pourrait limiter la formation des substances qui s’accumulent lorsque la glutaryl-CoA déshydrogénase ne remplit pas correctement son rôle.
Cette approche ne corrigerait pas directement la modification génétique responsable de la maladie. Elle chercherait plutôt à agir sur ses conséquences métaboliques, un peu comme une intervention sur le débit d’une chaîne de production.
Pourquoi ne pas simplement supprimer toute activité de l’AASS ? Parce qu’une enzyme participe à un équilibre biologique. Avant d’envisager un médicament, il faut déterminer quel degré d’inhibition pourrait être utile, comment l’obtenir et quels effets indésirables pourraient apparaître.
La lysine est par ailleurs un acide aminé essentiel : le corps doit la recevoir par l’alimentation. La recherche sur l’AASS ne signifie donc pas qu’il faudrait supprimer seul certains aliments ou modifier les apports d’un enfant sans accompagnement.
La démarche ressemble à celle d’autres travaux sur les innovations dans les maladies rares : les scientifiques cherchent à comprendre un mécanisme précis avant de tester une intervention susceptible de le modifier.
Une région de contrôle à l’intérieur de la protéine
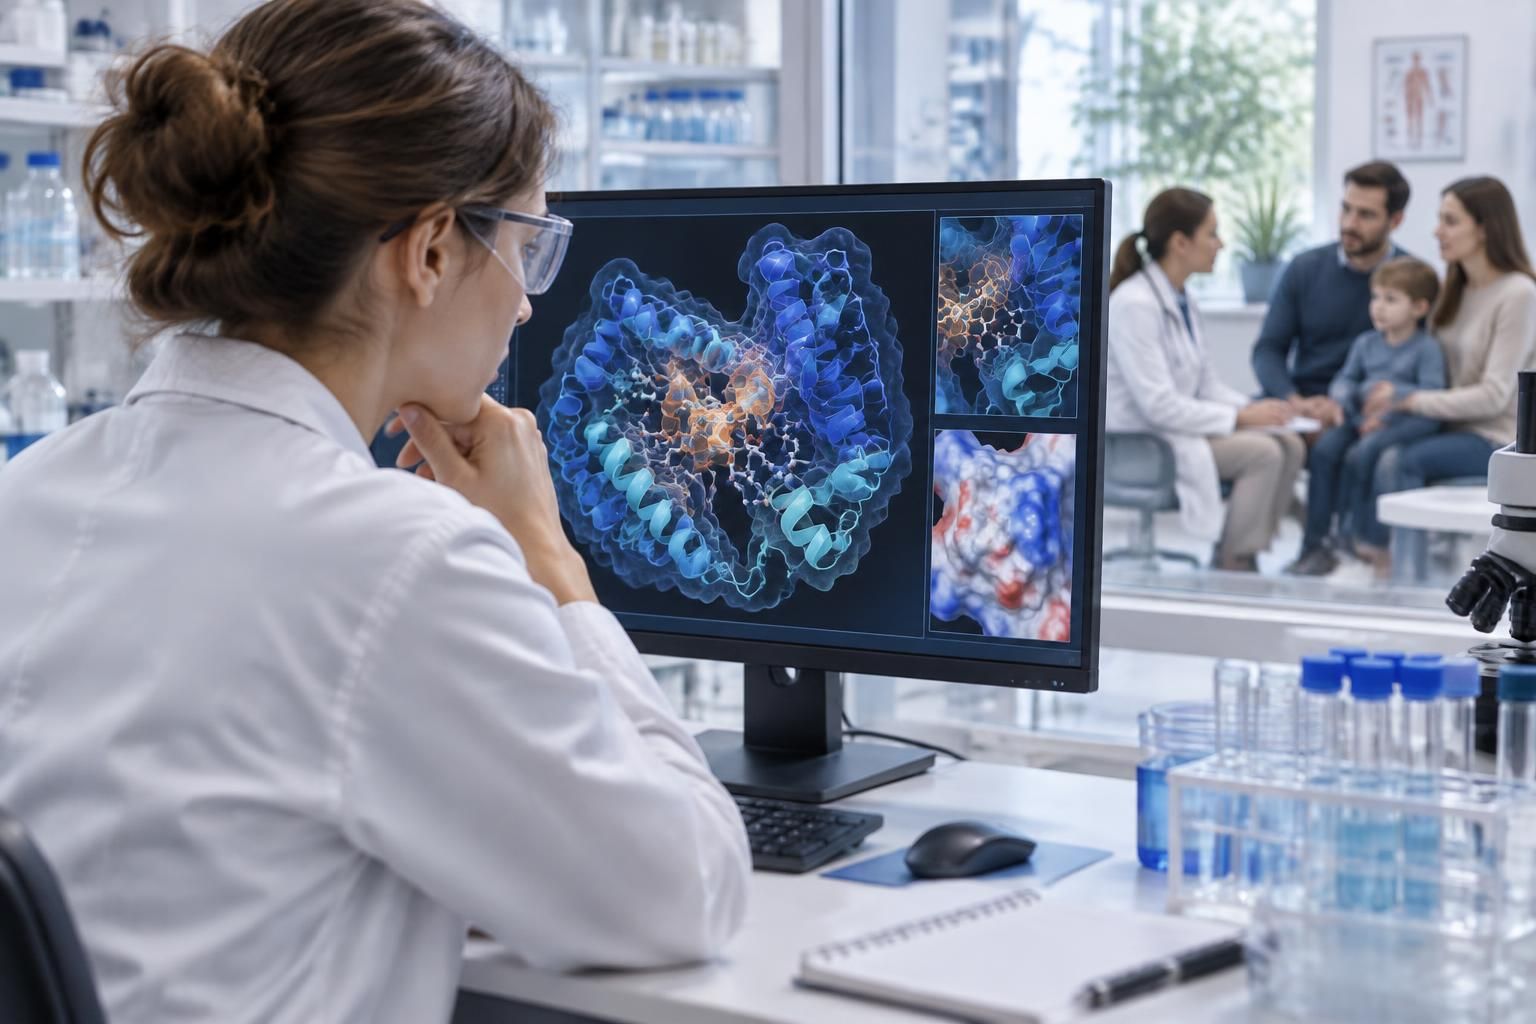
L’étude apporte une image détaillée de l’enzyme humaine complète et décrit une région flexible qui relie différentes parties de la protéine. Les expériences suggèrent que de petites modifications à cet endroit peuvent avoir un effet important sur son activité.
Cette région fonctionne comme une charnière : lorsqu’elle change légèrement de position, le comportement de l’ensemble peut évoluer. Pour les chercheurs, elle représente un élément intéressant à étudier dans la conception de futures molécules.
Le terme « régulation allostérique » désigne ici le fait qu’une modification sur une partie de la protéine influence son activité ailleurs. Il n’est pas nécessaire de retenir ce nom pour comprendre l’idée : le réglage peut se faire à distance du site où la réaction principale a lieu.
Michael Lazarus et Sander Houten, qui ont dirigé les travaux avec Robert DeVita, soulignent l’intérêt de mieux comprendre les différentes façons de contrôler cette enzyme. Robert DeVita évoque aussi la possibilité d’utiliser ces informations pour imaginer des inhibiteurs à évaluer.
Pour la famille de Léo, ce résultat ne change pas le programme de soins. Il répond toutefois à une question importante : avant de chercher un médicament, les scientifiques doivent savoir précisément sur quoi agir et comment cette cible fonctionne.
🧩 L’idée à retenir : l’AASS est une cible potentielle située en amont du défaut métabolique de la GA1. La carte obtenue aide à explorer cette piste ; elle ne démontre pas encore qu’un traitement sera efficace chez les patients.
Comment l’étude a cartographié l’enzyme liée à l’acidurie glutarique
Pour comprendre une enzyme, il ne suffit pas toujours de connaître son nom ou sa composition. Sa forme, les mouvements de ses différentes parties et ses interactions avec d’autres molécules peuvent tous influencer son activité.
L’équipe de Mount Sinai a d’abord mis au point une méthode pour isoler l’AASS humaine complète. Cette étape était nécessaire pour examiner la protéine dans son ensemble plutôt que d’étudier seulement des fragments séparés.
Les résultats ont été publiés dans la revue Science Advances. L’article scientifique consacré à la structure et à la régulation de l’AASS décrit les méthodes employées et les observations qui en découlent.
Une image obtenue grâce à la cryomicroscopie électronique
Les chercheurs ont utilisé la cryomicroscopie électronique, une technique permettant d’observer des molécules biologiques à très haute résolution. Les échantillons sont rapidement refroidis afin de préserver leur organisation pour l’observation.
À partir de nombreuses images et d’un traitement informatique, les scientifiques reconstruisent une représentation de la molécule. Cette carte ne constitue pas une photographie du fonctionnement de l’enzyme dans toutes les situations, mais elle fournit des informations précieuses sur son architecture.
Dans cette étude, elle a permis de voir comment les différentes parties de l’AASS complète s’organisent entre elles. La zone de connexion flexible a retenu l’attention parce que sa position semblait liée à des changements d’activité.
Une comparaison simple peut aider : regarder les pièces d’une paire de ciseaux séparément ne suffit pas à comprendre comment elles coupent. Observer leur assemblage et leur point de liaison donne une meilleure idée du rôle de chaque partie.
Cette représentation structurale prend tout son intérêt lorsqu’elle est confrontée à d’autres expériences. Les chercheurs ont donc examiné non seulement la forme de l’enzyme, mais aussi son comportement.
Expériences biochimiques et simulations : des indices complémentaires
Les expériences biochimiques ont permis de mesurer l’activité de l’AASS dans différentes conditions. L’équipe a notamment étudié sa réponse à des substances capables de l’activer ou de l’inhiber.
Les simulations informatiques ont servi à explorer les mouvements possibles de la protéine et leurs conséquences. Elles proposent des scénarios cohérents avec les données, qui doivent ensuite être confrontés aux observations expérimentales.
La combinaison des méthodes renforce la compréhension du mécanisme : la carte montre une organisation, les mesures indiquent une activité et les simulations aident à examiner comment les changements de forme pourraient relier les deux.
| Méthode | Ce qu’elle apporte | Limite à garder en tête |
|---|---|---|
| 🔬 Cryomicroscopie électronique | Une représentation détaillée de la structure de l’AASS. | Elle ne prouve pas, seule, l’efficacité d’un futur médicament. |
| 🧪 Expériences biochimiques | Des mesures de l’activité de l’enzyme dans différentes conditions. | Les résultats obtenus en laboratoire ne décrivent pas toutes les situations rencontrées chez une personne. |
| 💻 Simulations informatiques | Des pistes sur les mouvements et les changements de forme de la protéine. | Les modèles doivent être vérifiés par des expériences complémentaires. |
Les travaux ont reçu un soutien de deux instituts des National Institutes of Health américains. Cette information permet de situer leur financement ; elle ne remplace pas l’examen des résultats et de leurs limites.
Pour un lecteur, il est utile de distinguer la méthode de la promesse. Une image très précise peut ouvrir des pistes importantes sans répondre immédiatement à la question qui préoccupe les familles : « Quand un traitement sera-t-il disponible ? »
🔬 La découverte clarifie un mécanisme. L’étape suivante consiste à vérifier si cette connaissance peut servir à fabriquer des molécules adaptées, puis à les évaluer de manière rigoureuse.
Traitement potentiel de la GA1 : les étapes avant un médicament
La publication d’une carte enzymatique représente un progrès scientifique, pas une autorisation de traitement. Les expériences décrites ont été réalisées en laboratoire et ne démontrent pas encore qu’inhiber l’AASS est sûr ou efficace chez les personnes atteintes de GA1.
Cette distinction peut sembler frustrante lorsqu’une famille attend des solutions. Elle protège pourtant les patients : une molécule doit être étudiée attentivement avant de pouvoir être proposée dans le cadre d’un essai, puis éventuellement utilisée en pratique.
De la cible à une molécule candidate
La prochaine étape annoncée par l’équipe consiste à chercher et à développer des molécules capables de freiner l’AASS. La carte de la protéine peut aider à repérer des zones où ces molécules pourraient agir.
Les chercheurs devront ensuite vérifier plusieurs points : la capacité de la substance à atteindre sa cible, l’intensité de son effet, sa sélectivité et ses conséquences possibles sur d’autres mécanismes biologiques. Une molécule active dans un tube ne devient pas automatiquement un médicament utilisable.
Des études précliniques, pouvant inclure des modèles animaux, sont nécessaires pour mieux comprendre son comportement et sa sécurité. Si les résultats et les autorisations le permettent, des essais chez l’être humain pourraient ensuite être envisagés.
Ces essais répondent progressivement à des questions différentes : comment la substance est-elle tolérée ? Quelle dose étudier ? Produit-elle un effet utile ? Comment se compare-t-elle aux soins existants ? Leur déroulement dépend notamment des connaissances accumulées et des exigences des autorités compétentes.
Dans une maladie rare, constituer des groupes de participants peut demander une coopération entre plusieurs centres et plusieurs pays. Il faut aussi choisir des critères de suivi adaptés, qui tiennent compte de la diversité des situations et de ce qui compte réellement pour les patients.
Lire une annonce scientifique sans tirer de conclusion trop rapide
Une nouvelle relayée sur les réseaux sociaux peut susciter beaucoup d’espoir. Pour la situer, quelques questions simples sont utiles :
- 🔎 Où l’étude a-t-elle été menée ? Une expérience sur une enzyme isolée, une étude animale et un essai clinique n’apportent pas le même niveau d’information.
- 🧬 Que mesure-t-elle ? Une modification de l’activité d’une protéine ne signifie pas automatiquement une amélioration des symptômes ou de la qualité de vie.
- 💊 Existe-t-il déjà un médicament évalué ? Une cible prometteuse peut encore se situer très loin d’une molécule utilisable chez l’humain.
- 🩺 Que recommande l’équipe qui vous suit ? Elle peut replacer la nouvelle dans votre situation et vous orienter vers des sources adaptées.
La famille de Léo pourrait, par exemple, conserver le lien vers l’étude et demander au prochain rendez-vous si des recherches pertinentes sont en cours. Il n’est pas nécessaire de comprendre chaque figure scientifique pour ouvrir la discussion.
Les familles peuvent aussi s’informer auprès des centres de référence des maladies héréditaires du métabolisme et des associations de patients. Les registres officiels d’essais cliniques permettent de vérifier si une étude recrute, mais les critères de participation doivent être discutés avec le médecin.
Les annonces autour de la cartographie des mutations génétiques rappellent elles aussi qu’un outil de recherche et un soin disponible ne répondent pas à la même question. L’un aide à comprendre ; l’autre doit démontrer un bénéfice et une sécurité suffisants.
🧭 Le bon repère : cette étude ouvre une voie de recherche, sans permettre de prévoir une date de traitement. Dans l’attente, les soins déjà prescrits et le protocole d’urgence restent les bases du suivi.
GA1 au quotidien : organiser les soins et trouver les bons interlocuteurs
Vivre avec une maladie rare demande souvent de coordonner plusieurs professionnels, des rendez-vous et des consignes qui évoluent. L’objectif n’est pas de transformer chaque moment de la journée en acte médical, mais de rendre les décisions importantes plus simples lorsque le besoin se présente.
Un dossier partagé, sur papier ou sous une forme numérique accessible, peut réunir les coordonnées du centre spécialisé, les traitements prescrits, le protocole d’urgence et les derniers comptes rendus utiles. Il convient de vérifier régulièrement que les numéros et les consignes sont à jour.
Préparer les situations courantes et les imprévus
Pour la famille de Léo, une sortie à la journée peut demander un peu d’anticipation : prévoir les repas adaptés, les médicaments éventuellement prescrits et une copie des consignes de soins. Les proches qui gardent l’enfant doivent savoir à qui téléphoner et où trouver le protocole.
La fièvre, les vomissements, une baisse des apports ou un changement inhabituel de comportement méritent une attention particulière. Les signes à surveiller et la conduite à tenir doivent être définis par l’équipe métabolique pour chaque enfant.
En cas de signes préoccupants, appliquez le protocole individuel et contactez rapidement l’équipe indiquée. Si l’enfant présente une détresse, une altération importante de la conscience ou une situation d’urgence immédiate, appelez le 15 ou le 112.
Il est important de ne pas attendre qu’un enfant présente tous les signes mentionnés sur une fiche pour demander conseil. À l’inverse, une inquiétude ne signifie pas forcément qu’une crise est en cours : un échange rapide avec un professionnel aide à décider de la suite.
Les modifications de l’alimentation pendant une maladie doivent suivre les instructions remises par le centre spécialisé. N’improvisez ni restriction prolongée ni supplémentation, et ne changez pas un traitement sans avis médical.
Le rôle des professionnels à domicile et du réseau local
Selon les besoins et les prescriptions, un infirmier à domicile peut réaliser certains soins, surveiller des paramètres, aider à l’organisation et transmettre des observations utiles au médecin. Son intervention ne remplace pas le suivi du centre expert, mais peut faciliter la continuité des soins près du lieu de vie.
À Marseille comme ailleurs, le médecin traitant ou le pédiatre peut aider à coordonner les échanges avec l’hôpital, le diététicien et les autres intervenants. Si une aide à la mobilité ou un équipement devient nécessaire, son choix doit répondre à une difficulté concrète et être discuté avec les professionnels concernés.
Les besoins varient : certaines familles ont surtout besoin d’aide pour les démarches ou les repas ; d’autres doivent organiser des soins plus réguliers. Un accompagnement social, psychologique ou rééducatif peut être proposé selon la situation, sans attendre d’être dépassé.
Pour préparer une consultation, notez deux ou trois questions, les changements observés et les difficultés rencontrées. Un exemple précis, comme « les repas deviennent compliqués à la crèche », aide souvent l’équipe à proposer une solution adaptée.
Les ressources d’Infirmier Marseille peuvent compléter ces échanges avec des informations accessibles sur les soins et les professionnels de proximité. Pour une question propre à la GA1, le centre spécialisé reste l’interlocuteur de référence.
🤝 Un geste utile : vérifiez avec votre équipe que le protocole d’urgence est à jour et que chaque personne qui accompagne votre enfant sait où le trouver.
Questions fréquentes sur l’acidurie glutarique de type 1 et l’enzyme AASS
La découverte sur l’AASS constitue-t-elle un traitement de la GA1 ?
Non. Les chercheurs ont décrit la structure et certains mécanismes de contrôle de l’enzyme. Des molécules devront encore être développées et évaluées avant qu’un traitement puisse éventuellement être proposé.
L’AASS est-elle l’enzyme déficiente dans la GA1 ?
Non. La GA1 est liée à un défaut de la glutaryl-CoA déshydrogénase. L’AASS intervient plus tôt dans la dégradation de la lysine et constitue une cible potentielle pour réduire la formation de substances nocives.
Faut-il modifier l’alimentation après cette publication ?
Non, pas sur la seule base de cette étude. Les apports doivent rester adaptés aux besoins de la personne et être décidés avec le médecin et le diététicien spécialisés.
Que faire si un enfant atteint de GA1 présente de la fièvre ou vomit ?
Suivez le protocole d’urgence personnalisé et contactez rapidement l’équipe indiquée. En cas de détresse ou d’urgence immédiate, appelez le 15 ou le 112.
Où demander des informations sur les recherches en cours ?
Le centre spécialisé qui assure le suivi peut aider à interpréter les nouvelles et à vérifier l’existence éventuelle d’un essai adapté. Les associations de patients et les registres officiels d’essais cliniques sont également des ressources utiles.